
INTRODUÇÃO
Os cílios primários são organelas celulares imóveis que emergem da membrana plasmática após a fusão de uma vesícula centriolar ao centríolo basal, projetando o axonema para o meio extracelular. Exercem papel crucial como organelas sensoriais, mediando a transdução de sinais bioquímicos fundamentais para a embriogênese e a homeostase tecidual1.
As ciliopatias constituem um grupo heterogêneo de distúrbios genéticos resultantes da disfunção primária de cílios. Entre essas, destacam-se a síndrome de Bardet-Biedl, a síndrome de Meckel e a síndrome de Joubert (SJ). Esta última é uma condição genética multissistêmica de herança autossômica recessiva, caracterizada principalmente por atraso global do desenvolvimento neuropsicomotor, hipotonia, além de possíveis manifestações cerebelares, respiratórias, faciais, oculares, renais, hepáticas e esqueléticas2.
Até o momento, aproximadamente 40 genes foram associados à fisiopatologia da SJ. A identificação molecular é essencial não apenas para o aconselhamento genético e definição do risco de recorrência, mas também para a caracterização de risco clínico, uma vez que diversas manifestações, como displasia cística renal e distrofia retiniana, estão relacionadas ao gene envolvido3.
O diagnóstico etiológico precoce é essencial em crianças com quadros neurológicos complexos, uma vez que a SJ pode evoluir com manifestações progressivas, como ataxia e comprometimento cognitivo, mesmo quando a apresentação inicial é inespecífica2. Embora as variantes patogênicas bialélicas no gene TCTN1 representem uma causa rara da síndrome, sua identificação permite a ampliação do espectro genótipo-fenótipo da condição. Portanto, a descrição de novos casos com confirmação molecular contribui para o reconhecimento clínico dessas formas atípicas e reforça o papel do diagnóstico molecular como ferramenta diagnóstica e prognóstica em doenças ciliopáticas.
Trabalho aprovado pelo Comitê de Ética em Pesquisa (CEP) sob o número CAAE 88153625.6.0000.0105.
RELATO DO CASO
Relata-se o caso de um lactente do sexo masculino, 14 meses, segundo filho de pais jovens não consanguíneos, nascido a termo, com índice de Apgar 8/9 e pequeno para a idade gestacional. A gestação transcorreu sem intercorrências clínicas relevantes. O paciente foi encaminhado à avaliação genética devido à hipotonia generalizada e atraso global do desenvolvimento neuropsicomotor desde o nascimento.
Ao exame físico (Figura 1), observou-se microcefalia, apraxia oculomotora, fissuras palpebrais oblíquas para baixo, hamartoma lingual, comissuras labiais desviadas inferiormente, polidactilia pós-axial em mãos e pés, talipes equinovarus bilateral e padrão respiratório irregular. A ressonância magnética encefálica demonstrou agenesia do corpo caloso e malformação de Dandy-Walker. O ecocardiograma revelou comunicação interatrial, estenose valvar pulmonar e forame oval patente.

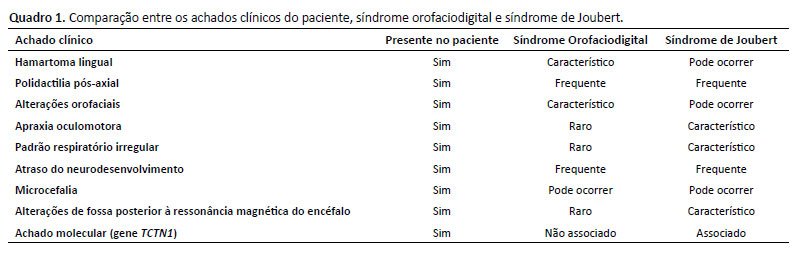
Diante do fenótipo apresentado, levantou-se a hipótese de síndrome orofaciodigital (OFD), sendo indicado sequenciamento completo do exoma (WES), já que os achados clínicos iniciais, especialmente as alterações orofaciais e a polidactilia, levantaram a hipótese diagnóstica de OFD. No entanto, a presença de apraxia oculomotora, padrão respiratório irregular e alterações de fossa posterior na neuroimagem direcionaram a investigação para o espectro da síndrome de Joubert, posteriormente confirmada por análise molecular, como sistematiza o Quadro 1.
A análise molecular identificou, em homozigose, uma variante patogênica do tipo frameshift no gene TCTN1 (NM_024809.4:c.1775_1778delTTTG; p.Val592Aspfs*106), localizada no cromossomo 12, resultando em perda do quadro de leitura e extensão anormal da proteína, compreendendo o espectro clínico-molecular da SJ (Figura 2). O WES foi realizado com a tecnologia de sequenciamento por síntese (Illumina NovaSeq 6000) e a classificação da variante foi baseada nas recomendações do American College of Medical Genetics and Genomics (ACMG).

DISCUSSÃO
A SJ apresenta heterogeneidade genética, com diferentes padrões de herança descritos, incluindo formas autossômicas dominantes e ligadas ao X. Contudo, a maioria dos casos segue padrão de herança autossômica recessiva, caracterizada por anomalias na morfogênese de cílios primários. A condição apresenta um espectro fenotípico amplo e genotipicamente heterogêneo, com acometimento multissistêmico1-3. O diagnóstico molecular do paciente foi compatível com SJ associada ao gene TCTN1, corroborando o quadro clínico neurológico, craniofacial e esquelético.
A forma clássica da SJ é descrita por uma tríade de sinais: hipoplasia do vermis cerebelar, espessamento dos pedúnculos cerebelares superiores e fossa interpeduncular profunda, compondo o conhecido “sinal do dente molar” na ressonância magnética. Contudo, tal sinal não está presente em todos os casos. No presente relato, o paciente apresentou malformação de Dandy-Walker, já descrita como uma das possíveis alterações neuroimagemológicas em variantes fenotípicas da SJ5.
Complicações respiratórias como apneia central e obstrutiva são frequentes em pacientes com SJ e podem evoluir para hipertensão arterial sistêmica, declínio cognitivo e distúrbios psiquiátricos em decorrência da privação crônica de sono6.
O diagnóstico molecular é imprescindível ante a variabilidade clínica da SJ. Por exemplo, variantes no gene AHI17 estão fortemente associadas à distrofia retiniana, enquanto no CEP2908 está relacionado à displasia cística renal, encefalocele e outras manifestações viscerais. Alterações em FAM149B19 e CPLANE110 geralmente apresentam fenótipos orofaciodigitais com polidactilia, semelhantes ao caso descrito.
Apesar de o gene TCTN1 representar menos de 2% dos casos de SJ, trata-se de um gene essencial para a ciliogênese tecido-dependente, com papel crítico na determinação da lateralidade do eixo embrionário e formação do tubo neural. Garcia-Gonzalo et al. (2011)1 descreveram, por meio de mapeamento por homozigose em famílias consanguíneas, a primeira associação entre variantes bialélicas patogênicas neste gene com o fenótipo de SJ, reforçando sua relevância funcional nas ciliopatias. Nesse estudo, duas irmãs com SJ apresentaram uma variante de splicing em homozigose no TCTN1, ausente em controles, e fenótipo compatível com o espectro da SJ clássica.
Embora a variante tenha sido identificada em homozigose em paciente filho de pais não consanguíneos, esse achado levanta hipóteses quanto ao seu mecanismo de herança, incluindo consanguinidade não reconhecida ou dissomia uniparental (DUP), particularmente na forma de isodissomia. A confirmação dessas hipóteses demandaria análise de segregação parental, a qual não foi realizada neste estudo em virtude de limitações relacionadas à disponibilidade de investigação genética adicional.
CONCLUSÃO
O caso descrito, com identificação de variante frameshift patogênica em homozigose no gene TCTN1, reforça o papel desse gene na etiologia da SJ e contribui para a ampliação de seu espectro genótipo-fenótipo, especialmente considerando a raridade da variante, com escassa representação em bases de dados públicas como o ClinVar.
A identificação de variante rara em homozigose em paciente filho de pais não consanguíneos sugere a possibilidade de mecanismos alternativos, como DUP, embora a análise de segregação parental não tenha sido realizada no presente estudo.
Do ponto de vista clínico, o fenótipo inicial, marcado por alterações orofaciais e polidactilia, motivou a hipótese diagnóstica de OFD. Entretanto, a presença de apraxia oculomotora, padrão respiratório irregular e alterações de fossa posterior na neuroimagem direcionaram a investigação para o espectro da SJ, posteriormente confirmada por análise molecular. Esse cenário ilustra a sobreposição fenotípica entre ciliopatias, ressaltando a importância do raciocínio clínico integrado à investigação genética.
Embora a SJ apresente heterogeneidade genética, incluindo formas autossômicas dominantes e ligadas ao X, a maioria dos casos segue padrão de herança autossômica recessiva, como observado neste paciente.
Nesse contexto, o uso do WES mostrou-se fundamental para o diagnóstico etiológico, especialmente em quadros com apresentação clínica atípica ou sobreposição sindrômica. A integração entre avaliação clínica detalhada e ferramentas de diagnóstico molecular permite maior precisão diagnóstica, melhor definição prognóstica e adequado aconselhamento genético.
Assim, este relato contribui para o reconhecimento de variantes raras no gene TCTN1 e reforça a importância da investigação molecular em pacientes com atraso do desenvolvimento e malformações congênitas, ampliando o conhecimento sobre as ciliopatias e favorecendo uma abordagem diagnóstica mais precisa e individualizada, conforme preconizado pela medicina de precisão.
INFORMAÇÕES COMPLEMENTARES
Financiamento: Os autores declaram que não receberam financiamento específico para a realização deste estudo.
Conflito de interesses: Os autores declaram não haver conflito de interesses.
Número CAAE de aprovação no Comitê de Ética: 88153625.6.0000.0105
REFERÊNCIAS
1. Garcia-Gonzalo FR, Corbit KC, Sirerol-Piquer MS, Ramaswami G, Otto EA, Noriega TR, et al. A transition zone complex regulates mammalian ciliogenesis and ciliary membrane composition. Nat Genet. 2011;43(8):776-84. DOI: https://doi.org/10.1038/ng.891.
2. Bachmann-Gagescu R, Dempsey JC, Bulgheroni S, Chen ML, D’Arrigo S, Glass IA, et al. Healthcare recommendations for Joubert syndrome. Am J Med Genet A. 2020;182(1):229-49. DOI: https://doi.org/10.1002/ajmg.a.61399.
3. Glass IA, Dempsey JC, Parisi M, Doherty D. Joubert syndrome. In: Adam MP, Feldman J, Mirzaa GM, et al., editors. GeneReviews [Internet]. Seattle: University of Washington, Seattle; 2003; [cited 2025 Mar 16]. Available from: https://www.ncbi.nlm.nih.gov/books/NBK1325/.
4. DECIPHER. Database of Chromosomal Imbalance and Phenotype in Humans Using Ensembl Resources [Internet]. Hinxton: Wellcome Genome Campus; [citado em 29 abr 2025]. Disponível em: https://www.deciphergenomics.org/.
5. Gana S, Serpieri V, Valente EM. Genotype-phenotype correlates in Joubert syndrome: a review. Am J Med Genet C Semin Med Genet. 2022;190(1):72-88. DOI: https://doi.org/10.1002/ajmg.c.31963.
6. Ju-Wang JD, Dempsey JC, Zhang C, Doherty D, Witmans M, Tablizo MA, et al. Sleep and breathing in children with Joubert syndrome and a review of other rare congenital hindbrain malformations. Ther Adv Respir Dis. 2025;19:17534666241308405. DOI: https://doi.org/10.1177/17534666241308405.
7. Ferland RJ, Eyaid W, Collura RV, Tully LD, Hill RS, Al-Nouri D, et al. Abnormal cerebellar development and axonal decussation due to mutations in AHI1 in Joubert syndrome. Nat Genet. 2004;36(9):1008-13. DOI: https://doi.org/10.1038/ng1419.
8. Sayer JA, Otto EA, O’Toole JF, Nurnberg G, Kennedy MA, Becker C, et al. The centrosomal protein nephrocystin-6 is mutated in Joubert syndrome and activates transcription factor ATF4. Nat Genet. 2006;38(6):674-81. DOI: https://doi.org/10.1038/ng1786.
9. Shaheen R, Jiang N, Alzahrani F, Ewida N, Al-Sheddi T, Alobeid E, et al. Bi-allelic mutations in FAM149B1 cause abnormal primary cilium and a range of ciliopathy phenotypes in humans. Am J Hum Genet. 2019;104(4):731-7. DOI: https://doi.org/10.1016/j.ajhg.2019.02.018.
10. Srour M, Schwartzentruber J, Hamdan FF, Ospina LH, Patry L, Labuda D, et al. Mutations in C5ORF42 cause Joubert syndrome in the French-Canadian population. Am J Hum Genet. 2012;90(4):693-700. DOI: https://doi.org/10.1016/j.ajhg.2012.02.011.
Data de Recebimento: 15/09/2025
Data de Revisão: 15/09/2025
Data de Aprovação: 22/05/2026
Data de Publicação: 20/10/2026